ASC(脂肪由来幹細胞)とは?製品化に向けた特性と開発薬事のポイント
再生医療の分野で、注目を集めている脂肪由来幹細胞(ASC)。なぜ、従来の骨髄由来などよりもASCが選ばれるのか、その理由は、採取のしやすさと多機能性にあります。
しかし、研究レベルでの成果を実際の製品として世に出すまでには、厳格な品質管理や規制対応といった高いハードルが存在します。
本記事では、ASCの基礎的な意味や仕組みから、再生医療等製品として実用化する際の開発プロセスや課題について、分かりやすく解説します。
ASC(脂肪由来幹細胞)とは
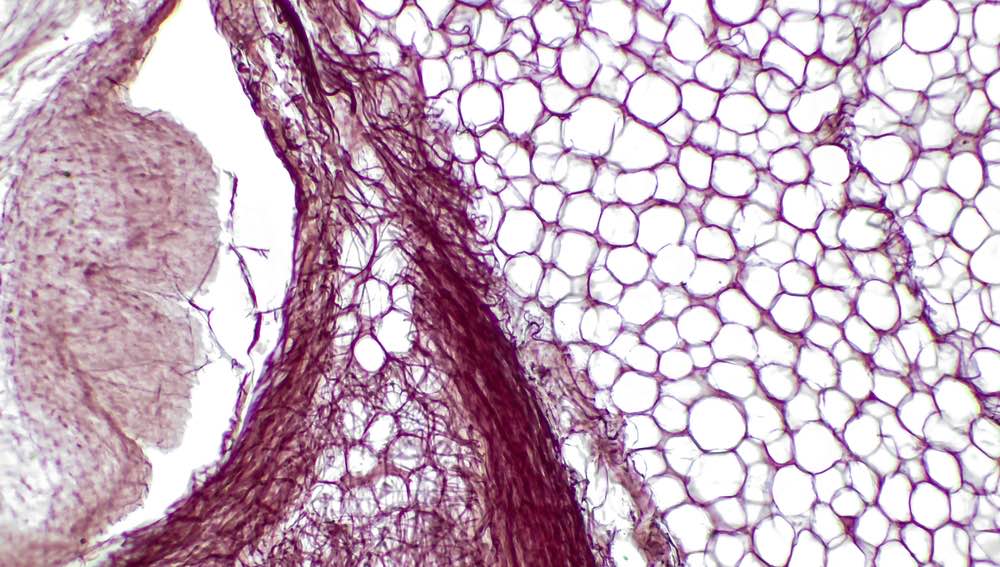
ASC(Adipose-derived Stem Cells)は、日本語で「脂肪由来幹細胞」と呼ばれ、骨や軟骨、脂肪などへ分化する能力を持つ間葉系幹細胞(MSC)の一種です。学術分野ではadipose-derived stromal cellsという呼称も用いられ、薬機法上の一般的名称としては「ヒト(同種)脂肪由来間葉系幹細胞」のように表記されます。
従来、再生医療の主役であった骨髄由来の幹細胞は、採取時に麻酔下で骨に針を刺す必要があり、ドナーへの身体的負担が課題でした。一方、ASCは皮下脂肪から吸引などで比較的容易に採取できるうえ、採取できる細胞量も豊富であるという大きな利点があります。
さらに、培養時の増殖能力が非常に高く、短期間で必要な細胞数を確保しやすいことから、安定した製造・供給が求められる再生医療等製品の開発シーズとして、有望視されている細胞のひとつです。
なお、ASCを患者に用いる方法には、次の2つのルートがあります。
- 薬機法に基づいて、再生医療等製品としての承認を取得するルート
- 再生医療等安全性確保法に基づいて、臨床研究や自由診療として提供するルート
本記事で扱うのは前者です。後者については、2025年(令和7年)5月31日に改正再生医療等安全性確保法が施行され、遺伝子治療等が新たに法の対象に加わるなど、制度が更新されています。
ES細胞やiPS細胞など再生医療で使用される細胞、再生医療に関わる法律などについては関連記事も参照してください。
✅️ 合わせて読みたい:再生医療とは?わかりやすくメリット・デメリットや市場課題を解説
ASC治療に期待できる効果
ASC(脂肪由来幹細胞)には、損傷した部位を見つけ出して集まる性質や、有効な生理活性物質を分泌する機能が備わっています。
単に失われた細胞を補充するだけでなく、体が本来持っている自然治癒力を強力にサポートすることで、組織の修復や機能回復を促す効果が期待されているのです。
組織の修復促進
ASCには、損傷や炎症がある部位へ集まる「ホーミング効果」があると報告されています。ただし、投与した細胞が実際にどの程度患部へ到達するかは投与経路や投与条件に左右されるため、体内動態の評価は開発上の重要な論点となります。
ASCは骨や軟骨、脂肪などへ分化できる多分化能を持つ間葉系幹細胞の一種です。ただし現在の理解では、治療効果の主体は投与した細胞そのものが組織に置き換わることではなく、サイトカインや増殖因子などの生理活性物質を分泌して周囲の細胞に働きかけるパラクライン作用にあると考えられています。実際、国内で承認された脂肪由来間葉系幹細胞製品の審査資料においても、作用機序は免疫調節作用として説明されています。
抗炎症作用
ASCには、過剰になった免疫反応を調整し、炎症を抑える作用があると報告されています。炎症を抑制するサイトカインなどを分泌することで、慢性的な炎症が引き起こす痛みを緩和する効果が期待されています。
こうして炎症をコントロールすることで組織の損傷がそれ以上進むのを防ぐのです。
こうした抗炎症作用や免疫調整作用は、体が自身の組織を誤って攻撃してしまう関節リウマチのような自己免疫疾患への応用が研究されています。ただし、これらはいずれも研究・開発段階の知見であり、承認された効能・効果とは区別して理解する必要があります。
ASCを用いた再生医療等製品開発の流れ

基礎研究で得られた成果を、実際の患者さんに届ける「製品」にするためには、長い道のりが必要です。ここでは、研究段階から承認を目指す開発プロセスと、乗り越えるべきハードルについて解説します。
研究シーズから臨床試験(治験)へ
医薬品や再生医療等製品の開発は、大学や研究機関で行われる基礎研究において、治療につながる可能性のある物質や技術、すなわち「シーズ(種)」を発見することから始まります。
しかし当然ながら、いきなり患者さんに使うことはできません。
ヒトを対象とする治験の前段階として、非臨床試験(前臨床試験とも呼ばれる)が義務付けられています。この段階では、動物や培養細胞を用いて、開発候補品の有効性と安全性(毒性を含む)が科学的に徹底して評価されます。
その客観的なデータを元に、規制当局である独立行政法人医薬品医療機器総合機構(PMDA)との協議を経て、ようやくヒトでの有効性を確認する「治験」へと進むことができるのです。
なお、再生医療等製品には、日本独自の「条件及び期限付承認」制度(薬機法第23条の26)が設けられています。均質性の確保が難しく対象患者数も限られる再生医療等製品について、有効性が推定され、安全性が確認された段階で、期限と条件を付して承認する仕組みです。期限内にあらためて有効性・安全性を検証したうえで本承認を申請する必要があるため、承認取得後も開発は続きます。この制度を利用するかどうかは、開発計画の初期段階から検討すべき論点です。
GCTP省令への対応
GCTP省令とは「再生医療等製品の製造管理及び品質管理の基準に関する省令」(平成26年厚生労働省令第93号)のことであり、再生医療等製品を製造する際に遵守が義務付けられている、品質と安全性を確保するための国の基準です。
ASCのような「生きた細胞」を原料とする再生医療等製品は、均一な品質を保つことが難しい化学合成医薬品とは本質的に異なります。細胞の状態や培養条件といったわずかな違いが最終製品の品質に影響を与えます。そのため、そのばらつきを管理し、常に一定の品質を保つためには、高度な製造・品質管理技術が不可欠です。
施設の衛生管理や製造手順を徹底し、常に一定の品質であることを証明できない限り、製品として世に出すことは認められません。なお薬機法上、再生医療等製品は医薬品や医療機器とは別のカテゴリーとして定義されており(第2条第9項)、適用される基準もそれぞれ異なります。
ASC製品化における主な課題
ASCを再生医療等製品として実用化するためには、単に「効果がある」ことを示すだけでは足りません。いつでも同じ品質で作れる製造工程の確立や、複雑な規制に対応した試験計画、そして発売後の長期的な管理体制など、一般の薬以上に厳格なハードルをいくつも乗り越える必要があります。
CMC(Chemistry, Manufacturing and Controls)の構築
CMCとは、医薬品の原薬や製剤の製造方法、品質規格、試験方法、安定性など、品質と製造に関するすべての情報や技術、管理体制を指します。
ASCのような生きた細胞を原料とする再生医療等製品は、化学的に合成され構造が明確な低分子医薬品とは根本的に異なります。
細胞は「生き物」であるため、ドナーの背景や、培養の温度・湿度・成分といったわずかな環境の違いによっても性質が変化しやすく、品質がばらつきやすいという固有の課題を持っているのです。
いつ、誰が作っても同じ品質であることを証明できなければ、国から製品としての承認は下りません。ドナーによる個体差などのばらつきをどう制御し、均質性を保つか。
そのための製造プロセスや品質規格を確立することは、開発においてもっとも難しく、かつ重要な工程となります。
✅️ 合わせて読みたい:CMC薬事とは?医薬品の品質保証の要となる専門業務を解説
非臨床・臨床試験のデザイン
医薬品や再生医療等製品を製品化するためには、まず動物などを用いて安全性や有効性の基礎データを収集する非臨床試験を行い、その後にヒトを対象として有効性と安全性を最終確認する臨床試験(治験)を実施するというプロセスを経る必要があります。
しかし、ヒトの細胞であるASCを動物に投与しても、人体と同じ反応が起きるとは限りません。そのため、従来の医薬品開発のセオリーが通用せず、試験方法の設計自体が困難になるケースがあります。
「どのようなデータを揃えれば安全といえるのか」という論理的な試験計画を練り上げ、規制当局と合意形成を図りながら進める高度な戦略が求められます。
市販後の安全管理(GVP/GPSP)
薬機法に基づき、再生医療等製品の製造販売業者は、承認後もその製品の安全性を継続的に監視する義務があります。
市販後の安全管理には、次の2つの基準が関わります。
- GVP省令(「医薬品、医薬部外品、化粧品、医療機器及び再生医療等製品の製造販売後安全管理の基準に関する省令」平成16年厚生労働省令第135号):副作用情報の収集・評価・対策といった一連の安全管理活動の基準
- GPSP(再生医療等製品は「再生医療等製品の製造販売後の調査及び試験の実施の基準に関する省令」平成26年厚生労働省令第90号):市販後に行う調査や試験の基準
GPSPと総称される基準のうち、再生医療等製品に適用されるのは医薬品向けの省令ではない点に注意が必要です。
特にASCのような再生医療等製品は、体内に長く留まり作用し続ける可能性があります。そのため、治験の段階では見えなかった反応が、数年後にあらわれるリスクもゼロではありません。
長期にわたって患者さんの経過を追跡調査するなど、販売後も継続的に安全性を監視し続ける体制の維持が、企業には重く課せられることになります。
ASC製品開発の成功は薬事戦略がカギ
ASCのような新規性の高い製品開発では、既存のガイドラインだけでは判断できない課題が数多く発生します。科学的なデータを示すことはもちろんですが、それをどのように規制当局に説明し、承認へと導くかというロジックの構築が欠かせません。
開発の道筋を示す薬事戦略こそが、プロジェクトの成否を握っているのです。
この点を象徴するのが、国内で承認された脂肪由来間葉系幹細胞の再生医療等製品である「アロフィセル注」(一般名:ダルバドストロセル)の経緯です。
- 2021年9月:クローン病に伴う複雑痔瘻の治療製品として承認
- 海外で実施された検証的な第3相試験(ADMIRE-CD II)で、主要評価項目を達成できず
- 2024年:欧州で承認を自主的に取り下げ
- 2026年1月:国内でも販売中止を案内
承認取得がゴールではないこと、そして検証試験の設計が製品の将来を左右することを示す事例といえます。
規制当局(PMDA)との対話の重要性
開発を最短距離で進めるためには、規制当局であるPMDAとの綿密なすり合わせが求められます。特に、評価の前例が少ない再生医療等製品のような先端分野では、開発の早い段階からPMDAの相談制度を活用し、規制上の要件について確認・協議することが欠かせません。
再生医療等製品の承認審査では、科学的・規制的な観点から極めて専門的で複雑な評価が行われます。開発者が自己の解釈のみで試験を進めてしまうと、そのデータや評価ロジックが規制当局の求める基準と異なっているリスクがあります。
こうした見解の相違は、開発の最終段階である承認申請時に発覚することが多く、その場合、試験のやり直しという致命的な手戻りが発生する恐れがあるのです。
開発プロジェクトを成功に導くためには、早期から規制当局との合意形成を見据えた薬事戦略を練り上げることが大切です。